El anexo XVI del reglamento europeo sobre los productos sanitarios (MDR, reglamento UE 2017/745) es una lista de seis grupos de productos que no tienen una finalidad médica pero que el reglamento trata como productos sanitarios, porque se parecen a los productos sanitarios por su modo de funcionamiento y por sus riesgos. Para una clínica de medicina estética cuentan sobre todo tres grupos: los fillers para el rostro y la piel, los aparatos para reducir el tejido adiposo, y los láseres y las luces pulsadas de alta intensidad. Desde el 22 de junio de 2023 estos productos entran en el reglamento.
Abajo encuentras qué dice la lista, qué queda dentro y fuera según las directrices europeas, qué deben hacer los fabricantes y qué puedes pedir al proveedor antes de comprar.
Qué es el anexo XVI
El artículo 1 del reglamento 2017/745 comprende, además de los productos sanitarios, los grupos de productos enumerados en el anexo XVI. La guía MDCG 2023-5 recuerda el razonamiento del legislador: el considerando 12 dice que ciertos grupos de productos para los cuales el fabricante solo reivindica una finalidad estética u otra finalidad no médica, pero que son similares a los productos sanitarios por funcionamiento y perfil de riesgo, deben estar cubiertos por el reglamento (MDCG 2023-5 (se abre en una nueva pestaña)). Para entender si un producto está dentro se usan las descripciones de los grupos del anexo, no las definiciones de «producto sanitario».
Los seis grupos
El anexo XVI (se abre en una nueva pestaña) enumera:
| N. | Grupo (palabras del texto, sintetizadas) | ¿Afecta a la clínica estética? |
|---|---|---|
| 1 | Lentes de contacto y otros elementos que se introducen en el ojo o sobre el ojo | Normalmente no |
| 2 | Productos introducidos en el cuerpo con instrumentos quirúrgicos invasivos para modificar la anatomía o fijar partes del cuerpo (excluidos tatuajes y piercings) | Raramente |
| 3 | Sustancias o elementos destinados al «filling» facial o cutáneo o de las mucosas, para inyección subcutánea, submucosa o intradérmica (excluidos los tatuajes) | Sí: los fillers |
| 4 | Aparatos para reducir, eliminar o destruir el tejido adiposo (liposucción, lipólisis, lipoplastia) | Sí, si los usas |
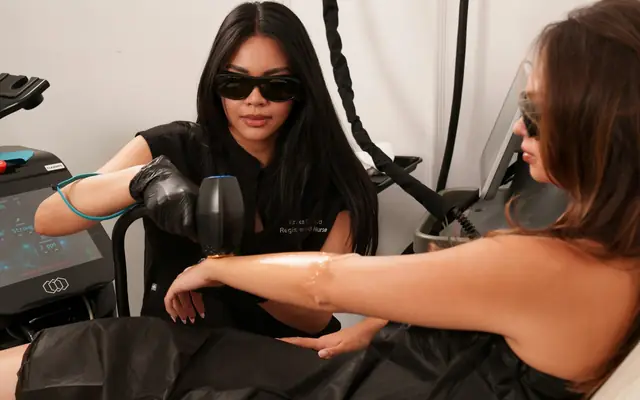
| 5 | Aparatos que emiten radiaciones electromagnéticas de alta intensidad (infrarrojos, luz visible, ultravioletas), incluidos láser y luz pulsada, para rejuvenecimiento cutáneo fotónico, tatuaje, depilación u otro tratamiento dérmico | Sí: láser y luz pulsada |
| 6 | Equipos para la estimulación cerebral con corrientes o campos que atraviesan el cráneo | No |
Qué está dentro y qué está fuera
La guía MDCG 2023-5 da aclaraciones útiles sobre la frontera. Recogemos algunas, con las palabras del documento sintetizadas:
- Para el grupo 3 cuenta la finalidad: rellenar. Los productos de mesoterapia están cubiertos solo si su finalidad es o comprende el filling. Los bolígrafos precargados de hialurónico y los dermarroller precargados son ejemplos de «otra introducción».
- Son ejemplos de productos que no son Annex XVI: sueros y cremas usados después del filler, productos de mesoterapia para biorrevitalización, hidratación de la dermis o estimulación de los fibroblastos, aparatos para microneedling.
- Para el grupo 5, «alta intensidad» no está definida en el reglamento: la guía la refiere a la capacidad de producir sobre el tejido diana un efecto necesario para la finalidad del producto. La radiofrecuencia puede ser otro tipo de radiación electromagnética.
- Quedan fuera, entre los ejemplos, los aparatos de plasma frío y los láseres para el rejuvenecimiento de las mucosas, y productos como sueros o geles para usar antes o después de la depilación.
Son ejemplos, no una lista exhaustiva: en caso de duda la pregunta es para el fabricante.
Las especificaciones comunes: qué piden al fabricante
El reglamento de ejecución 2022/2346 establece las especificaciones comunes: un anexo general (gestión del riesgo) y un anexo para cada grupo. No sirven para decirte qué hacer en la consulta, pero te ayudan a entender qué deberías encontrar en la etiqueta y en las instrucciones.
Fillers (anexo IV).
- La etiqueta lleva, en negrita y en el tamaño de carácter máximo usado, la frase de que el producto es «para ser administrado exclusivamente por profesionales sanitarios debidamente formados, cualificados o acreditados de conformidad con la normativa nacional», y la indicación de que no debe usarse en menores de 18 años.
- Las instrucciones de uso comprenden información técnica detallada sobre la administración, la descripción del tratamiento de los efectos adversos más comunes (sobredosis, hinchazón, endurecimiento, nódulos, respuestas inmunitarias), la lista de los componentes, la recomendación de tener en cuenta procedimientos y tratamientos previos y la de prever un periodo de seguimiento después de la administración.
- Un anexo en lenguaje sencillo, para entregar al paciente antes del tratamiento, con los riesgos residuales, información sobre cuándo contactar con un profesional sanitario y cómo notificar los efectos indeseados al fabricante, y una parte para registrar la sede, el número y el volumen de las inyecciones. El fabricante recomienda cumplimentarla.
- El fabricante ofrece formación accesible a los usuarios.
Láser y luz pulsada (anexo VI).
- Las instrucciones indican, entre otras cosas, intensidad, duración y frecuencia mínimas y máximas, energía del impulso, fluencia, intervalo de longitudes de onda, duración del impulso, tamaño máximo del punto de tratamiento.
- El fabricante aconseja a usuarios y consumidores una consulta médica con examen diagnóstico de las zonas de piel a tratar, salvo para la depilación cuando el exceso de vello no tiene una causa clínica, e invita a no tratar a un consumidor antes de haber recibido la documentación de esa consulta (punto 6.2).
- Para los aparatos de uso profesional las instrucciones comprenden la medición de la densidad de la energía luminosa y las medidas de seguridad necesarias al menos una vez al año, y el fabricante recomienda al menos una vez al año una prueba de seguridad eléctrica y el mantenimiento (punto 6.3).
- Protección de los ojos suministrada con el aparato y formación para los usuarios, también sobre la gestión de los incidentes que deben notificarse.
Fibonacci tiene un registro de los instrumentos con la fecha del último mantenimiento y de la próxima: avisa cuando se acerca un vencimiento y no bloquea nada (registro de los instrumentos). Es el lugar donde anotar los vencimientos que indican las instrucciones de tu aparato.
Las clases de riesgo
La guía MDCG 2023-5, sobre las reglas de clasificación del anexo VIII del MDR y sobre el reglamento (UE) 2022/2347, da ejemplos: los fillers dérmicos permanentes son de clase IIb, los reabsorbibles y los productos de mesoterapia para filling de clase III, y los fillers que incorporan un anestésico u otra sustancia que por sí sola sería un medicamento de clase III. Los aparatos láser y de luz pulsada para el tratamiento de la piel se reclasifican en clase IIb, y en clase IIa si están destinados solo a la depilación. La guía se dirige a fabricantes y organismos notificados: la clasificación la hace el fabricante. Para ti es una información que hay que pedir al proveedor, no una decisión que haya que tomar.
Los periodos transitorios
Aquí está el punto que explica por qué en una clínica pueden convivir productos diferentes. Según el documento MDCG de preguntas y respuestas (septiembre de 2023) (texto (se abre en una nueva pestaña)):
- el periodo fijo de seis meses para aplicar los nuevos requisitos terminó el 22 de junio de 2023;
- para los productos que requieren un organismo notificado, el periodo transitorio dura hasta el 31 de diciembre de 2028 (si el fabricante no hace una investigación clínica) o hasta el 31 de diciembre de 2029 (si la hace), con condiciones precisas: el producto ya estaba comercializado legalmente en la Unión antes del 22 de junio de 2023, no ha sufrido cambios significativos de diseño y finalidad, y, en fechas posteriores, el fabricante ha firmado un acuerdo escrito con un organismo notificado;
- para los productos cubiertos por un certificado de la antigua directiva 93/42/CEE las fechas son el 31 de diciembre de 2027 (riesgo más alto) o el 31 de diciembre de 2028 (riesgo más bajo);
- los productos introducidos en el mercado durante el periodo transitorio pueden ponerse a disposición también después de su fin (pregunta 12).
El documento dice también cómo demuestra el fabricante que entra en el transitorio: con una autodeclaración que confirme las condiciones e indique la fecha de fin, y, cuando se activa la condición del acuerdo con el organismo notificado, con una carta de confirmación del organismo. La situación cambia con el tiempo: mira siempre la versión actualizada de los documentos.
Qué cambia para el médico que usa el producto
El reglamento carga las obligaciones más pesadas sobre el fabricante. Para quien usa el producto, en los textos leídos emergen estas cosas:
- Marcado CE. Los productos considerados conformes llevan el marcado CE, también en las instrucciones de uso y en los envases, seguido en su caso del número del organismo notificado (art. 20 (se abre en una nueva pestaña)).
- Etiqueta e instrucciones. Son el documento donde encontrar la formación requerida, la edad mínima, las contraindicaciones, los parámetros.
- Registro del UDI. El artículo 27 del reglamento y el artículo 15 del decreto legislativo 137/2022 se ocupan del identificador único del producto: consulta la trazabilidad del lote.
- Incidentes. El decreto legislativo 137/2022 (art. 10) prevé la comunicación al Ministerio de los incidentes graves, incluso sospechosos, con un producto sanitario: cómo se documenta una oclusión vascular es un ejemplo. Para la aplicación a los productos del anexo XVI, comprueba el decreto ministerial vigente: el texto de ley habla de productos sanitarios.
- Las obligaciones del usuario se tratan en otro artículo y en la página conformidad europea.
Cómo se controla un producto antes de comprarlo
Preguntas que hay que hacer al proveedor, y que hay que conservar por escrito:
- ¿El producto entra en el anexo XVI? ¿En qué grupo?
- ¿Tiene el marcado CE? ¿Con número de un organismo notificado, si está previsto?
- ¿Está en régimen transitorio? ¿Hasta qué fecha? ¿Quién lo confirma (autodeclaración, carta del organismo)?
- ¿La etiqueta y las instrucciones recogen las frases y la información del anexo que afecta al producto?
- Para un filler: ¿está el anexo que hay que entregar al paciente, con la parte para sede, número y volumen?
- Para un aparato: ¿las instrucciones indican la medición anual de la energía y el mantenimiento? ¿Quién la hace?
- ¿El fabricante ofrece formación?
- ¿Cómo se notifican las reclamaciones y los efectos indeseados al fabricante?
El producto se registra después en la sesión con nombre, lote y caducidad: es el tema de qué escribir en la historia clínica después de un filler o una toxina. La toxina botulínica no entra en esta lista: es un medicamento, y el reglamento no se aplica a los medicamentos (artículo 1, apartado 6, letra b).