Anhang XVI der europäischen Verordnung über Medizinprodukte (MDR, Verordnung (EU) 2017/745) ist eine Liste von sechs Produktgruppen, die keine medizinische Zweckbestimmung haben, die die Verordnung aber wie Produkte behandelt, weil sie in Funktionsweise und Risiko Medizinprodukten ähneln. Für eine Praxis für ästhetische Medizin zählen vor allem drei Gruppen: Filler für Gesicht und Haut, Geräte zur Reduktion von Fettgewebe sowie Laser und hochenergetisches gepulstes Licht. Seit dem 22. Juni 2023 fallen diese Produkte unter die Verordnung.
Unten findest du, was die Liste sagt, was nach den europäischen Leitlinien dazugehört und was nicht, was die Hersteller tun müssen und was du vor dem Kauf vom Lieferanten verlangen kannst.
Was Anhang XVI ist
Artikel 1 der Verordnung 2017/745 umfasst neben den Medizinprodukten die in Anhang XVI aufgeführten Produktgruppen. Der Leitfaden MDCG 2023-5 erinnert an die Begründung des Gesetzgebers: Erwägungsgrund 12 besagt, dass bestimmte Produktgruppen, für die der Hersteller nur einen ästhetischen oder einen anderen nichtmedizinischen Zweck beansprucht, die aber in Funktionsweise und Risikoprofil Medizinprodukten ähneln, von der Verordnung erfasst werden müssen (MDCG 2023-5 (öffnet in einem neuen Tab)). Um zu beurteilen, ob ein Produkt dazugehört, verwendet man die Beschreibungen der Gruppen des Anhangs, nicht die Definitionen des „Medizinprodukts".
Die sechs Gruppen
Der Anhang XVI (öffnet in einem neuen Tab) listet:
| Nr. | Gruppe (Wortlaut des Textes, zusammengefasst) | Betrifft die ästhetische Praxis? |
|---|---|---|
| 1 | Kontaktlinsen und andere Elemente, die in das Auge oder auf das Auge eingebracht werden | Normalerweise nicht |
| 2 | Produkte, die mit invasiven chirurgischen Instrumenten in den Körper eingebracht werden, um die Anatomie zu verändern oder Körperteile zu fixieren (ausgenommen Tätowierungen und Piercings) | Selten |
| 3 | Stoffe oder Elemente, die zum „Filling" im Gesicht, in der Haut oder in den Schleimhäuten bestimmt sind, zur subkutanen, submukösen oder intradermalen Injektion (ausgenommen Tätowierungen) | Ja: die Filler |
| 4 | Geräte zur Reduktion, Entfernung oder Zerstörung von Fettgewebe (Liposuktion, Lipolyse, Lipoplastik) | Ja, wenn du sie verwendest |
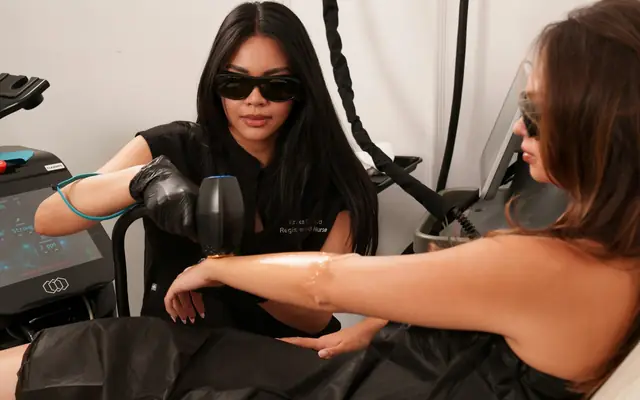
| 5 | Geräte, die hochenergetische elektromagnetische Strahlung abgeben (Infrarot, sichtbares Licht, Ultraviolett), einschließlich Laser und gepulstes Licht, für Hautverjüngung, Tätowierung, Epilation oder andere dermatologische Behandlungen | Ja: Laser und gepulstes Licht |
| 6 | Geräte zur Hirnstimulation mit Strömen oder Feldern, die den Schädel durchdringen | Nein |
Was dazugehört und was nicht
Der Leitfaden MDCG 2023-5 gibt nützliche Klarstellungen zur Grenzziehung. Wir geben einige davon wieder, mit zusammengefasstem Wortlaut des Dokuments:
- Bei Gruppe 3 zählt der Zweck: auffüllen. Mesotherapieprodukte sind nur erfasst, wenn ihr Zweck das Filling ist oder umfasst. Vorgefüllte Hyaluronsäure-Stifte und vorgefüllte Dermaroller sind Beispiele für „anderes Einbringen".
- Beispiele für Produkte, die nicht Anhang XVI sind: Seren und Cremes, die nach dem Filler verwendet werden, Mesotherapieprodukte zur Biorivitalisierung, Hydratisierung der Dermis oder Fibroblastenstimulation, Geräte für Microneedling.
- Bei Gruppe 5 ist „hohe Intensität" in der Verordnung nicht definiert: Der Leitfaden bezieht sie auf die Fähigkeit, im Zielgewebe eine für den Zweck des Produkts erforderliche Wirkung zu erzeugen. Radiofrequenz kann eine andere Art elektromagnetischer Strahlung sein.
- Unter den Beispielen bleiben Kaltplasmageräte und Laser zur Verjüngung der Schleimhäute außen vor, ebenso Produkte wie Seren oder Gele zur Anwendung vor oder nach der Epilation.
Es sind Beispiele, keine erschöpfende Liste: Im Zweifel ist die Frage an den Hersteller zu richten.
Die gemeinsamen Spezifikationen: Was sie vom Hersteller verlangen
Die Durchführungsverordnung 2022/2346 legt die gemeinsamen Spezifikationen fest: einen allgemeinen Anhang (Risikomanagement) und einen Anhang für jede Gruppe. Sie sollen dir nicht sagen, was du in der Praxis tun sollst, aber sie helfen dir zu verstehen, was du auf Etikett und Gebrauchsanweisung finden solltest.
Filler (Anhang IV).
- Das Etikett trägt, fett gedruckt und in der größten verwendeten Schriftgröße, den Satz, dass das Produkt „ausschließlich von entsprechend geschulten, qualifizierten oder akkreditierten Angehörigen der Gesundheitsberufe gemäß den nationalen Rechtsvorschriften zu verabreichen ist", sowie den Hinweis, dass es nicht bei Personen unter 18 Jahren angewendet werden darf.
- Die Gebrauchsanweisung enthält detaillierte technische Informationen zur Verabreichung, die Beschreibung der Behandlung der häufigsten Nebenwirkungen (Überdosierung, Schwellung, Verhärtung, Knoten, Immunreaktionen), die Liste der Bestandteile, die Empfehlung, frühere Eingriffe und Behandlungen zu berücksichtigen, und die Empfehlung, nach der Verabreichung einen Beobachtungszeitraum vorzusehen.
- Ein Anhang in einfacher Sprache, der dem Patienten vor der Behandlung auszuhändigen ist, mit den Restrisiken, Informationen darüber, wann ein Angehöriger der Gesundheitsberufe zu kontaktieren ist und wie unerwünschte Wirkungen dem Hersteller zu melden sind, sowie einem Teil zum Erfassen von Injektionsstelle, Anzahl und Volumen der Injektionen. Der Hersteller empfiehlt, ihn auszufüllen.
- Der Hersteller bietet zugängliche Schulungen für die Anwender an.
Laser und gepulstes Licht (Anhang VI).
- Die Anweisungen geben unter anderem Mindest- und Höchstwerte für Intensität, Dauer und Frequenz, die Pulsenergie, die Fluenz, den Wellenlängenbereich, die Pulsdauer und die maximale Größe des Behandlungsflecks an.
- Der Hersteller empfiehlt Anwendern und Verbrauchern eine ärztliche Konsultation mit diagnostischer Untersuchung der zu behandelnden Hautareale, außer bei der Epilation, wenn der Haarüberschuss keine klinische Ursache hat, und rät davon ab, einen Verbraucher zu behandeln, bevor die Dokumentation dieser Konsultation vorliegt (Punkt 6.2).
- Bei Geräten für den professionellen Gebrauch umfasst die Gebrauchsanweisung die Messung der Energiedichte des Lichts und die erforderlichen Sicherheitsmaßnahmen mindestens einmal jährlich, und der Hersteller empfiehlt mindestens einmal jährlich einen elektrischen Sicherheitstest und die Wartung (Punkt 6.3).
- Augenschutz, der mit dem Gerät geliefert wird, und Schulung für die Anwender, auch zum Umgang mit meldepflichtigen Zwischenfällen.
Fibonacci hat ein Geräteregister mit dem Datum der letzten und der nächsten Wartung: Es erinnert, wenn ein Termin näher rückt, und blockiert nichts (Geräteregister). Dort trägst du die Fristen ein, die die Anweisungen deines Geräts angeben.
Die Risikoklassen
Der Leitfaden MDCG 2023-5 gibt, zu den Klassifizierungsregeln des Anhangs VIII der MDR und zur Verordnung (EU) 2022/2347, Beispiele: Dauerhafte dermale Filler sind Klasse IIb, resorbierbare und Mesotherapieprodukte zum Filling sind Klasse III, und Filler, die ein Anästhetikum oder einen anderen Stoff enthalten, der für sich genommen ein Arzneimittel wäre, sind Klasse III. Laser- und IPL-Geräte zur Hautbehandlung werden in Klasse IIb umklassifiziert, und in Klasse IIa, wenn sie nur zur Epilation bestimmt sind. Der Leitfaden richtet sich an Hersteller und benannte Stellen: Die Klassifizierung nimmt der Hersteller vor. Für dich ist das eine Information, die du beim Lieferanten erfragst, keine Entscheidung, die du triffst.
Die Übergangszeiträume
Hier liegt der Punkt, der erklärt, warum in einer Praxis verschiedene Produkte nebeneinander existieren können. Nach dem MDCG-Fragen-und-Antworten-Dokument (September 2023) (Text (öffnet in einem neuen Tab)):
- Die feste Frist von sechs Monaten zur Anwendung der neuen Anforderungen endete am 22. Juni 2023;
- für Produkte, die eine benannte Stelle erfordern, dauert der Übergangszeitraum bis zum 31. Dezember 2028 (wenn der Hersteller keine klinische Prüfung durchführt) oder bis zum 31. Dezember 2029 (wenn er sie durchführt), unter genauen Bedingungen: Das Produkt war bereits vor dem 22. Juni 2023 rechtmäßig in der Union in Verkehr, es hat keine wesentlichen Änderungen von Auslegung und Zweckbestimmung erfahren, und zu späteren Zeitpunkten hat der Hersteller eine schriftliche Vereinbarung mit einer benannten Stelle unterzeichnet;
- für Produkte, die von einem Zertifikat der alten Richtlinie 93/42/EWG erfasst sind, sind die Daten der 31. Dezember 2027 (höheres Risiko) oder der 31. Dezember 2028 (niedrigeres Risiko);
- Produkte, die während des Übergangszeitraums in Verkehr gebracht werden, können auch nach dessen Ende bereitgestellt werden (Frage 12).
Das Dokument sagt auch, wie der Hersteller belegt, dass er unter den Übergangszeitraum fällt: mit einer Selbstauskunft, die die Bedingungen bestätigt und das Enddatum angibt, und, sobald die Bedingung der Vereinbarung mit der benannten Stelle greift, mit einem Bestätigungsschreiben der Stelle. Die Lage ändert sich mit der Zeit: Sieh dir immer die aktuelle Fassung der Dokumente an.
Was sich für den Arzt ändert, der das Produkt verwendet
Die Verordnung legt die schwereren Pflichten dem Hersteller auf. Für den, der das Produkt verwendet, ergeben sich aus den gelesenen Texten diese Punkte:
- CE-Kennzeichnung. Konforme Produkte tragen die CE-Kennzeichnung, auch auf Gebrauchsanweisung und Verpackungen, gegebenenfalls gefolgt von der Nummer der benannten Stelle (Art. 20 (öffnet in einem neuen Tab)).
- Etikett und Anweisungen. Sie sind das Dokument, in dem du die geforderte Schulung, das Mindestalter, die Kontraindikationen und die Parameter findest.
- Registrierung der UDI. Artikel 27 der Verordnung und Artikel 15 des gesetzesvertretenden Dekrets 137/2022 befassen sich mit der eindeutigen Produktkennung: siehe die Chargenrückverfolgbarkeit.
- Zwischenfälle. Das gesetzesvertretende Dekret 137/2022 (Art. 10) sieht die Meldung schwerwiegender, auch vermuteter Zwischenfälle mit einem Medizinprodukt an das Ministerium vor: wie man eine Gefäßokklusion durch Filler dokumentiert ist ein Beispiel dafür. Für die Anwendung auf die Produkte des Anhangs XVI prüfe das geltende Ministerialdekret: Der Gesetzestext spricht von Medizinprodukten.
- Die Pflichten des Anwenders werden in einem anderen Artikel und auf der Seite europäische Konformität behandelt.
Wie man ein Produkt vor dem Kauf prüft
Fragen an den Lieferanten, die du schriftlich festhalten solltest:
- Fällt das Produkt unter Anhang XVI? In welche Gruppe?
- Trägt es die CE-Kennzeichnung? Mit Nummer einer benannten Stelle, falls vorgesehen?
- Befindet es sich im Übergangsregime? Bis zu welchem Datum? Wer bestätigt das (Selbstauskunft, Schreiben der Stelle)?
- Geben Etikett und Anweisungen die Sätze und Informationen des Anhangs wieder, der für das Produkt gilt?
- Bei einem Filler: Gibt es den Anhang zur Aushändigung an den Patienten, mit dem Teil für Stelle, Anzahl und Volumen?
- Bei einem Gerät: Geben die Anweisungen die jährliche Messung der Energie und die Wartung an? Wer führt sie durch?
- Bietet der Hersteller Schulungen an?
- Wie werden Reklamationen und unerwünschte Wirkungen dem Hersteller gemeldet?
Das Produkt wird dann in der Sitzung mit Name, Charge und Verfallsdatum erfasst: Das ist das Thema von was man nach einem Filler oder einer Botulinumtoxin-Behandlung in die Krankenakte schreibt. Botulinumtoxin fällt nicht unter diese Liste: Es ist ein Arzneimittel, und die Verordnung gilt nicht für Arzneimittel (Artikel 1 Absatz 6 Buchstabe b).